
Синдром Донохью (Лепречаунизм)
Синдром Донохью (Лепречаунизм)
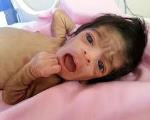
Синдром Донохью – это редкое генетическое заболевание, которое проявляется инсулинорезистентностью и тяжелыми нарушениями углеводного обмена. Болезнь возникает в результате мутации гена инсулинового рецептора INSR, передающейся ребенку от родителей по аутосомно-рецессивному механизму. Симптомы патологии представлены множественными стигмами дизэмбриогенеза, снижением объема жировой клетчатки, задержкой развития, высокой гипергликемией и гиперинсулинизмом. Диагностика синдрома включает биохимические анализы, специальное генетическое тестирование. Лечение симптоматическое: введение инсулина, нутритивная поддержка, коррекция возникающих осложнений.
Общие сведения
Специфический вариант инсулинорезистентности (нечувствительности к инсулину) был впервые описан в 1948 году канадским патологом У.Л. Донохью. Генетическая природа болезни подтверждена в 1993 году после открытия мутаций гена INSR. Частота синдрома Донохью (лепречаунизма) составляет около 1 случая на 1 млн. населения. Несмотря на низкую распространенность, он не теряет актуальности в практической детской эндокринологии и педиатрии. Синдром Донохью требует углубленного изучения и поиска этиопатогенетических методов лечения, которые способны продлить жизнь пациентов.

Причины
Синдром Донохью принадлежит к группе врожденных расстройств обмена глюкозы, имеющих генетическую природу. Он возникает при нарушении структуры гена INSR, который кодирует инсулиновые рецепторы на клеточных мембранах. Ген располагается на коротком плече 19-й хромосомы и состоит из 22 экзонов, которые отвечают за образование альфа- и бета-субъединицы рецептора. При мутациях INSR снижается число инсулиновых рецепторов и/или нарушается их функция.
Заболевание наследуется по аутосомно-рецессивному типу. Для развития синдрома у ребенка оба родителя должны иметь по одному мутантному аллелю. В такой ситуации риск передачи болезни составляет 25%. На современном этапе развития генетики описано свыше 130 вариантов аномалий гена INSR, среди которых в основном встречаются миссенс-, нонсенс- и слайсинг-мутации. По типу нарушения функции инсулиновых рецепторов генетические аномалии делятся на 5 групп:
- Мутации, которые снижают количество мРНК, в результате чего нарушается биосинтез инсулина.
- Мутации, которые нарушают внутриклеточный транспорт глюкозы и ее участие в биохимических реакциях.
- Мутации, которые вызывают затруднения на этапе связывания молекулы инсулина с рецептором.
- Мутации, которые угнетают активность тирозинкиназы – фермента, входящего в структуру рецептора и запускающего сигнальные каскады в клетке.
- Мутации, которые ускоряют разрушение инсулиновых рецепторов.
Патогенез
Инсулин – гормон, который вырабатывается поджелудочной железой, участвует в обмене углеводов, липидов и белков. Он связывается с рецепторами на поверхности клеток и стимулирует их ферментативные домены, после чего активируются внутриклеточные протеины. Инсулин обеспечивает транспорт глюкозы из крови в клетки, ускоряет образование гликогена, способствует запасанию жирных кислот в тканях. Он также усиливает работу ферментов в печени, участвует в регуляции клеточного роста и деления.
При синдроме Донохью нарушается функционирование рецепторов, в результате чего клетки теряют чувствительность к инсулину. Несмотря на усиленную выработку гормона, развивается состояние гипергликемии – повышение уровня глюкозы в крови. Дефицит глюкозы приводит к ухудшению энергетического обмена, нарушению функционирования всех тканей и органов. Снижение влияния инсулина на белковый обмен становится причиной задержки роста и физического развития.

Симптомы синдрома Донохью
Клинические проявления заболевания наблюдаются с первых дней жизни новорожденного. Уже при рождении видны характерные стигмы дизэмбриогенеза, которые формируют «лицо эльфа»: круглые глаза, добавочные инфраорбитальные складки, увеличение и низкое расположение ушей, недоразвитие нижней челюсти. Изменения на теле представлены гипертрихозом (избыточным оволосением), увеличением сосков и гениталий у детей обоего пола.
Характерная черта синдрома Донохью – резкое истончение подкожно-жировой клетчатки, из-за чего младенцы выглядят болезненно худыми, не имеют естественной детской припухлости в области щек, рук и ног. Зачастую наблюдается вздутие живота, увеличение внутренних органов брюшной полости, выпадение прямой кишки (ректальный пролапс). У многих пациентов определяется черный акантоз – потемнение и огрубение кожи на шее, в подмышечных впадинах и паховой области.
При нарушении обмена углеводов ребенок страдает от нутритивной недостаточности, поэтому он медленно набирает вес и отстает от сверстников по параметрам физического развития. При осмотре наблюдается генерализованная мышечная гипотония, слабая выраженность флексорной позы (сгибания рук и ног), снижение силы рефлексов. В первые месяцы жизни зачастую возникает одышка более 60 дыхательных движений в минуту, тахикардия свыше 170 ударов в минуту.
Осложнения
При синдроме Донохью у ребенка возможны пороки развития и различные заболевания внутренних органов: гипертрофическая кардиомиопатия, нефрокальциноз, гепатоспленомегалия. У девочек зачастую определяют поликистозные яичники. Прогрессирование болезни приводит к нарушениям гуморального и клеточного звеньев иммунитета, поэтому у пациентов возникают рецидивирующие инфекции, которые чреваты развитием сепсиса и полиорганной недостаточности.
Диагностика
Ребенку с признаками врожденной инсулинорезистентности требуется комплексное обследование у педиатра, детского эндокринолога, клинического генетика. Специфические черты внешности, появление гипергликемии в неонатальном периоде и отягощенный семейный анамнез позволяют заподозрить мутацию INSR. Для верификации диагноза необходимо проведение следующих исследований:
- Базовые лабораторные анализы. В крови определяется гипергликемия натощак и после еды, повышение уровня гликированного гемоглобина свыше 6%, высокое содержание инсулина (более 30 мкМЕ/мл) и С-пептида (свыше 4,4 нг/мл). Изменения в липидограмме и признаки кетоацидоза отсутствуют. Дополнительно проводят анализ мочи, в котором определяют глюкозурию.
- Генетическое исследование. Синдром Донохью подтверждается по результатам молекулярно-генетического тестирования. В современной генетике применяют анализ последовательности, который выявляет около 90% типичных аномалий, и анализ делеций/дупликаций, показывающий более редкие виды мутаций. По показаниям проводится комплексное секвенирование экзома.
- Ультразвуковая диагностика. Эхосонография используется как дополнительный метод для визуализации органной патологии, которая ассоциирована с синдромом Донохью. Детям назначают УЗИ органов брюшной полости, забрюшинного пространства и малого таза, УЗИ сердца (эхокардиографию).
Дифференциальная диагностика
Синдром Донохью дифференцируют с синдромом Рабсона-Менденхолла и инсулинорезистентностью типа А. Эти болезни обусловлены другими мутациями гена INSR, протекают в более мягкой форме. Дифференциальную диагностику также проводят с липоатрофическим сахарным диабетом (синдромом Берардинелли-Сейпа), врожденным гиперинсулинизмом, синдромом Рассела-Сильвера.

Лечение синдрома Донохью
Пациентам с лепречаунизмом назначают симптоматическое лечение, которое направлено на стабилизацию состояния и компенсацию углеводного обмена. Основное направление терапии синдрома Донохью – применение высоких доз инсулина, которые улучшают контроль гликемии. В дополнение к инсулинотерапии используют препараты инсулиноподобного фактора роста (ИФР-1) для снижения концентрации гликированного гемоглобина, улучшения показателей физического развития, увеличения продолжительности жизни.
Для восполнения нутритивной потребности ребенка назначают энтеральное питание: грудное вскармливание, применение смесей, кормление через назогастральный зонд. В тяжелых случаях показано парентеральное введение растворов с питательными компонентами. По показаниям применяется инфузионная терапия для коррекции водно-электролитного обмена. Присоединение вторичных инфекций требует введения антибактериальных, противогрибковых и других этиотропных препаратов.
Прогноз и профилактика
Синдром Донохью – наиболее тяжелая форма врожденной инсулинорезистентности, которая имеет неблагоприятный прогноз. Заболевание заканчивается смертью пациентов в течение первых 2 лет жизни вследствие осложнений гипергликемии, рецидивирующих бактериальных инфекций, полиорганной патологии. Для профилактики заболевания семьям с отягощенной наследственностью рекомендуется генетическое консультирование при планировании беременности.
|
Литература
1. Синдром Донохью. Описание клинического случая и опыт применения непрерывной подкожной помповой терапии рекомбинантным ИФР-1/ М.А. Меликян и соавт.//Проблемы эндокринологии. – 2022. – №5. 2. Синдром Донохью. Описание клинического случая и краткий обзор литературы/ Ю.В. Тихонович, О.А. Малиевский, А.Н. Тюльпаков// Проблемы эндокринологии. – 2016. – №2. 3. INSR-Related Severe Insulin Resistance Syndrome [Updated 2024 Apr 25]/ Mesika A., Klar A., Falik Zaccai T.C.// In: Adam MP, Feldman J, Mirzaa GM, et al., editors. GeneReviews® [Internet]. Seattle (WA): University of Washington, Seattle; 1993-2024. 4. Genetics in endocrinology: genetic forms of severe insulin resistance: what endocrinologists should know/ Parker V.E., Semple R.K.// Eur J Endocrinol. – 2013. – №4. |
Код МКБ-10
E34.8 |

