
Синдром Альстрема
Синдром Альстрема
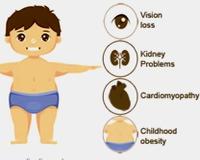
Синдром Альстрема – это генная патология, при которой развивается ожирение, пигментный ретинит, сахарный диабет 2 типа, сенсоневральная тугоухость, кардиопатия, нефропатия. Уже на первом десятилетии жизни отмечается прогрессирующее снижение зрения и слуха, в дальнейшем присоединяется инсулинорезистентность, артериальная гипертензия, сердечная недостаточность, протеинурия, гипогонадизм. Для подтверждения диагноза проводится ЭхоКС, офтальмоскопия, ЭРГ, аудиометрия, биохимия крови, ДНК-диагностика. Лечение симптоматическое: диета, сахароснижающие препараты, ингибиторы АПФ, подбор слухового аппарата, тонированных линз.
Общие сведения
Синдром Альстрема относится к редким генетическим расстройствам с низкой популяционной частотой (менее 1 случая на 1 000 000 населения). В настоящее время в международном реестре зарегистрировано свыше 1050 таких пациентов более чем из 60 стран. Описаны случаи рождения 2-3 детей с данным заболеванием в одной семье. Патология стала известна и получила свое название в 1959 г. благодаря шведскому офтальмологу К. Альстрёму, молекулярно-генетическая основа синдрома была открыта в 1997 г. Клиническая значимость генетического нарушения заключается в раннем дебюте и развитии тяжелых системных осложнений.
Причины
Синдром Альстрема связан с аутосомно-рецессивным наследованием копий дефектных генов от обоих родителей, которые выступают бессимптомными носителями мутаций. Ген заболевания ‒ ALMS1 – расположен на коротком плече 2-й хромосомы в локусе 2р13. Продуктом данного гена является одноименный белок, который участвует в формировании микротрубочек и ресничек, транспорте веществ внутри клетки. Синдром Альстрема относят к группе цилиопатий. На данный момент описано несколько десятков мутаций гена ALMS1, которые в гомозиготном состоянии вызывают развитие генетического расстройства.
Патогенез
Ген ALMS1 экспрессируется во многих тканях организма: в большей степени в половых железах, головном мозге, сетчатке глаза, в меньшей – в почках, селезенке, печени. Его мутации приводят к синтезированию дефектного рецепторного белка, вызывающего структурные и функциональные аномалии ресничек – цилий. В результате цилии лишаются возможности выполнять свои сенсорные и двигательные функции в первую очередь в тех органах, где отмечается повышенная экспрессия ALMS1.
Предполагается, что продукция аномального белка в палочках и колбочках сетчатки вызывает ее пигментную инфильтрацию, дистрофию и атрофию нейроэпителия. Дисфункция половых желез сопровождается развитием гипогонадотропного гипогонадизма, поджелудочной железы – нарушением толерантности к глюкозе. Поражение клеточных структур головного мозга, в частности, обонятельной луковицы, приводит к перееданию. Механизм развития некоторых расстройств при синдроме Альстрема остается невыясненным.
Симптомы
Большинство клинических признаков синдрома Альстрема дебютирует уже в раннем детстве, другая часть – в течение первого или второго десятилетия жизни. Наиболее ранние симптомы ‒ светобоязнь и нистагм ‒ появляются к 6-15 месяцам и сигнализируют о прогрессирующей дистрофии сетчатки. Дети с синдромом Альстрема рождаются с нормальной массой тела, но ближе к 1-2 годам у них развивается ожирение. Снижение слуха регистрируется примерно с 5 лет. В любом возрасте и периоде заболевания может возникнуть дилатационная кардиомиопатия.
Между 1,5 и 5 годами возникает инсулинорезистентность, которая к 20-30 годам трансформируется в сахарный диабет второго типа. Характерны и другие эндокринные нарушения: гипотиреоз, у юношей ‒ гипогонадотропный гипогонадизм, крипторхизм, у девушек – аменорея, гирсутизм, СПКЯ, позднее – эндометриоз. Во втором десятилетии развивается гепатолиенальный синдром, нефропатия, макропротеинурия. Возможно недержание мочи.
Рост ребенка до пубертата опережает костный возраст на 1-3 года, однако из-за раннего закрытия зон роста конечный рост обычно бывает ниже, чем в популяции. Из аномалий скелета часто присутствуют нарушения осанки, брахидактилия. Выявляются дефекты верхнего зубного ряда. Из кожных проявлений наиболее типичны черный акантоз, алопеция. Интеллект при синдроме Альстрема, как правило, не снижен, у некоторых пациентов описана ЗПР.
Осложнение
Прогрессирование пигментного ретинита приводит к полной слепоте в возрасте 7-8 лет. Возможно развитие гипергликемии, диабетического кетоацидоза. У всех пациентов отмечается бесплодие. В любом возрастном периоде высок риск внезапной смерти вследствие сердечной недостаточности, обусловленной кардиомиопатией. Почечная недостаточность выступает причиной смерти в зрелом возрасте. Продолжительность жизни обычно не превышает 40 лет.
Диагностика
Ведением пациентов с синдромом Альстрема занимаются врачи разных специальностей: педиатры, окулисты, сурдологи, эндокринологи, кардиологи. При физикальном обследовании у пациентов определяется повышенный ИМТ, избыточное развитие подкожно-жирового слоя, гиперпигментация кожи в складках тела, часто – артериальная гипертензия. Для уточнения диагностической гипотезы выполняется:
- Офтальмологическая диагностика. По данным визометрии диагностируется снижение остроты зрения. Осмотр глазного дна обнаруживает признаки пигментной дегенерации сетчатки. Электроретинограмма демонстрирует ослабление амплитуды биоэлектрических волн.
- Сурдологическое обследование. Аудиометрическое исследование слуха выявляет его двустороннее снижение от умеренной до тяжелой степени. При планировании слухопротезирования выполняется акустическая импедансометрия, ОАЭ, электрокохлеография.
- Исследование внутренних органов. По результатам УЗИ ОБП определяется гепатоспленомегалия, жировой гепатоз. С целью определения размеров и функции сердца, своевременного выявления ДКМП назначается ЭхоКГ. Подросткам с синдромом Альстрема для оценки состояния половых желез рекомендовано выполнение УЗИ гениталий (органов малого таза, мошонки).
- Лабораторные пробы. В биохимическом анализе крови определяется повышенный уровень трансаминаз, триглицеридов, инсулина, глюкозы, гликозилированного гемоглобина. В моче регистрируется глюкозурия, протеинурия, гиперурикемия. Для оценки других эндокринных нарушений определяется уровень тиреоидных, гонадотропных и половых гормонов.
- Генодиагностика. Проводится обследование обоих родителей и больного ребенка. Молекулярно-генетический анализ гена ALMS1 обнаруживает гетерозиготное носительство мутаций у матери с отцом и гомозиготное – у ребенка.
Дифференциальная диагностика
Синдром Альстрема необходимо отличать от других генетических и врожденных патологий, протекающих с метаболическими нарушениями, пигментным ретинитом, дисфункцией внутренних органов:
- синдрома Барде-Бидла;
- амавроза Лебера;
- первичной ДКМП;
- синдрома Прадера-Вилли.
Лечение синдрома Альстрема
Коррекция патологии требует привлечения междисциплинарной команды специалистов. Ввиду отсутствия специфического лечения возможно исключительно проведение симптоматической терапии. Используются поведенческие, медикаментозные, хирургические методы:
- при ожирении – диетотерапия, регулярная физическая активность;
- при сахарном диабете – прием гипогликемичеких средств, инсулинотерапия;
- при дилатационной кардиомиопатии ‒ ингибиторы АПФ, диуретики, сердечные гликозиды, в терминальной стадии СН - трансплантация сердца;
- при гиперлипидемии – статины;
- при сенсоневральной тугоухости – слухопротезирование цифровыми слуховыми аппартами, кохлеарными имплантами;
- при светобоязни – ношение очков с тонированными стеклами.
Прогноз и профилактика
Продолжительность жизни больных синдромом Альстрема снижена. Причинами гибели становятся тяжелые метаболические осложнения, сердечная и почечная недостаточность. Систематическое наблюдение и выполнение всех врачебных назначений позволяет добиться компенсации симптомов, улучшить качество и продлить жизнь. Профилактика заключается в исключении близкородственных браков, проведении генетического консультирования семей, столкнувшихся с синдромом Альстрема.
|
Литература
1. Синдром Альстрема у подростка (клиническое наблюдение)/ Оленев А. С., Тыртова Л. В., Паршина Н. В.// Педиатр. – 2017. 2. Синдром Альстрема у подростков (первое описание в России)/ Щербачева Л.Н., Цитлидзе Н.М., Смирнова Г.Е., Кураева Т.Л., Бровкин А.Н.// Сахарный диабет. – 2007. 3. Молекулярная генетика и клинические особенности моногенных форм сахарного диабета/ Петеркова В. А., Кураева Т. Л. и др.// Вестник Российской академии медицинских наук. – 2012. |
Код МКБ-10
E34.8 |

